来源:BioArt
责编丨迦溆
单细胞测序是指在单个细胞水平上,对基因组、转录组、表观组等进行高通量测序分析的技术。它能够在单个细胞层次,揭示细胞间在基因结构、基因表达,表观遗传状态等多方面的异质性,在免疫学、神经科学、肿瘤学、发育生物学、微生物学等领域有着广泛应用。与单细胞转录组测序技术相比,单细胞染色质可及性测序技术无论在实验方法上,还是数据分析上,均存在巨大挑战。
近日,中国科学技术大学生命科学与医学部、合肥微尺度国家科学中心、中科院天然免疫和慢性疾病重点实验室瞿昆教授课题组,开发了一种新型的单细胞染色质可及性实验技术ftATAC-seq和数据分析算法APEC。该研究成果以“APEC: an accesson-based method for single-cell chromatin accessibility analysis”为题,于5月13日在线发表在Genome Biology杂志上。
为了更好的获取单细胞染色质可及性信息,瞿昆教授课题组开发了ftATAC-seq测序技术。该技术是一种基于流式分选,并利用荧光标记转座酶插入细胞染色质的单细胞染色质可及性测序方法。相比于现有的同类技术,ftATAC-seq结合了细胞蛋白组信息,可以富集表达特异表面分子的细胞群体,同时利用荧光染料标记转座酶的插入量,因而可以高效的筛选高质量的单细胞文库(图1)。

图1. ftATAC-seq实验流程
为了解决单细胞染色质可及性测序数据维度多,拷贝数低,数据矩阵稀疏等问题,课题组还开发了一款新的数据分析算法APEC(图2),用来精确解析单细胞染色质可及性数据,并深度挖掘数据中隐藏的生物学意义。APEC通过将所有单个细胞之间具有相同信号波动的峰合并为峰组(称为“访问子(Accesson)”),将原本非常稀疏的“细胞-峰”矩阵转换为相对致密的“细胞-峰组”矩阵,巧妙的解决了单细胞染色质可及性数据过于稀疏的问题。与之前的算法相比,APEC具有分群准确性高,速度快,耗费系统资源少等优势。为了方便研究者使用,APEC算法已经以Python软件包的形式发布(https://github.com/QuKunLab/APEC),同时集成了多种配置文件和功能模块以应对不同的单细胞数据分析需求。利用APEC算法,研究者不仅可以对细胞亚群进行精确分群,还可以描绘细胞的发育路径,预测基因表达,寻找富集的基序,发现超级增强子等。
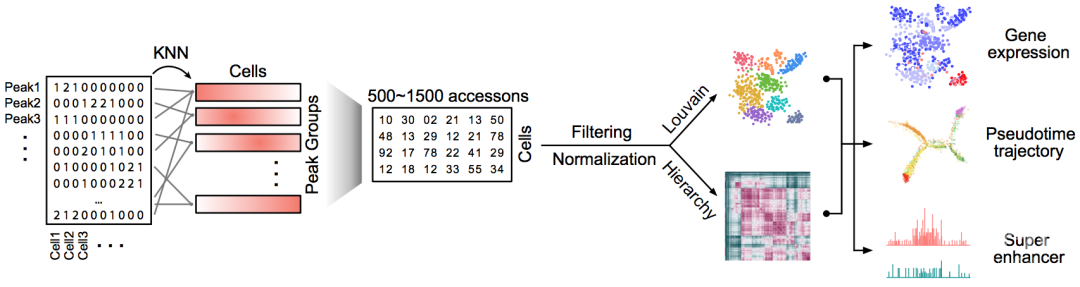
图2. APEC单细胞染色质可及性数据分析原理
结合ftATAC-seq实验方法和APEC算法,作者首次揭示了小鼠胸腺T细胞发育过程中单个细胞染色质可及性及其动态变化图谱。作者发现当胸腺T细胞历经从双阳性到单阳性发育过程中,存在很强的凋亡压力。这与绝大部分双阳性T细胞,经历了胸腺选择后,会被克隆清除的现象是吻合的。
据悉,中国科学技术大学生命科学与医学部瞿昆教授为该论文的通讯作者,课题组的特任副研究员黎斌和博士后李杨为共同第一作者。
原文链接:
https://genomebiology.biomedcentral.com/articles/10.1186/s13059-020-02034-y
来源:BioGossip BioArt
原文链接:https://mp.weixin.qq.com/s?__biz=MzA3MzQyNjY1MQ==&mid=2652485214&idx=6&sn=be6db262199169532a50dec1f6cec6d8&chksm=84e225eab395acfc354576e4f4098ae1d90a035121d5addd31bdd3580967a8336e57bf36b360#rd
版权声明:除非特别注明,本站所载内容来源于互联网、微信公众号等公开渠道,不代表本站观点,仅供参考、交流、公益传播之目的。转载的稿件版权归原作者或机构所有,如有侵权,请联系删除。
电话:(010)86409582
邮箱:kejie@scimall.org.cn